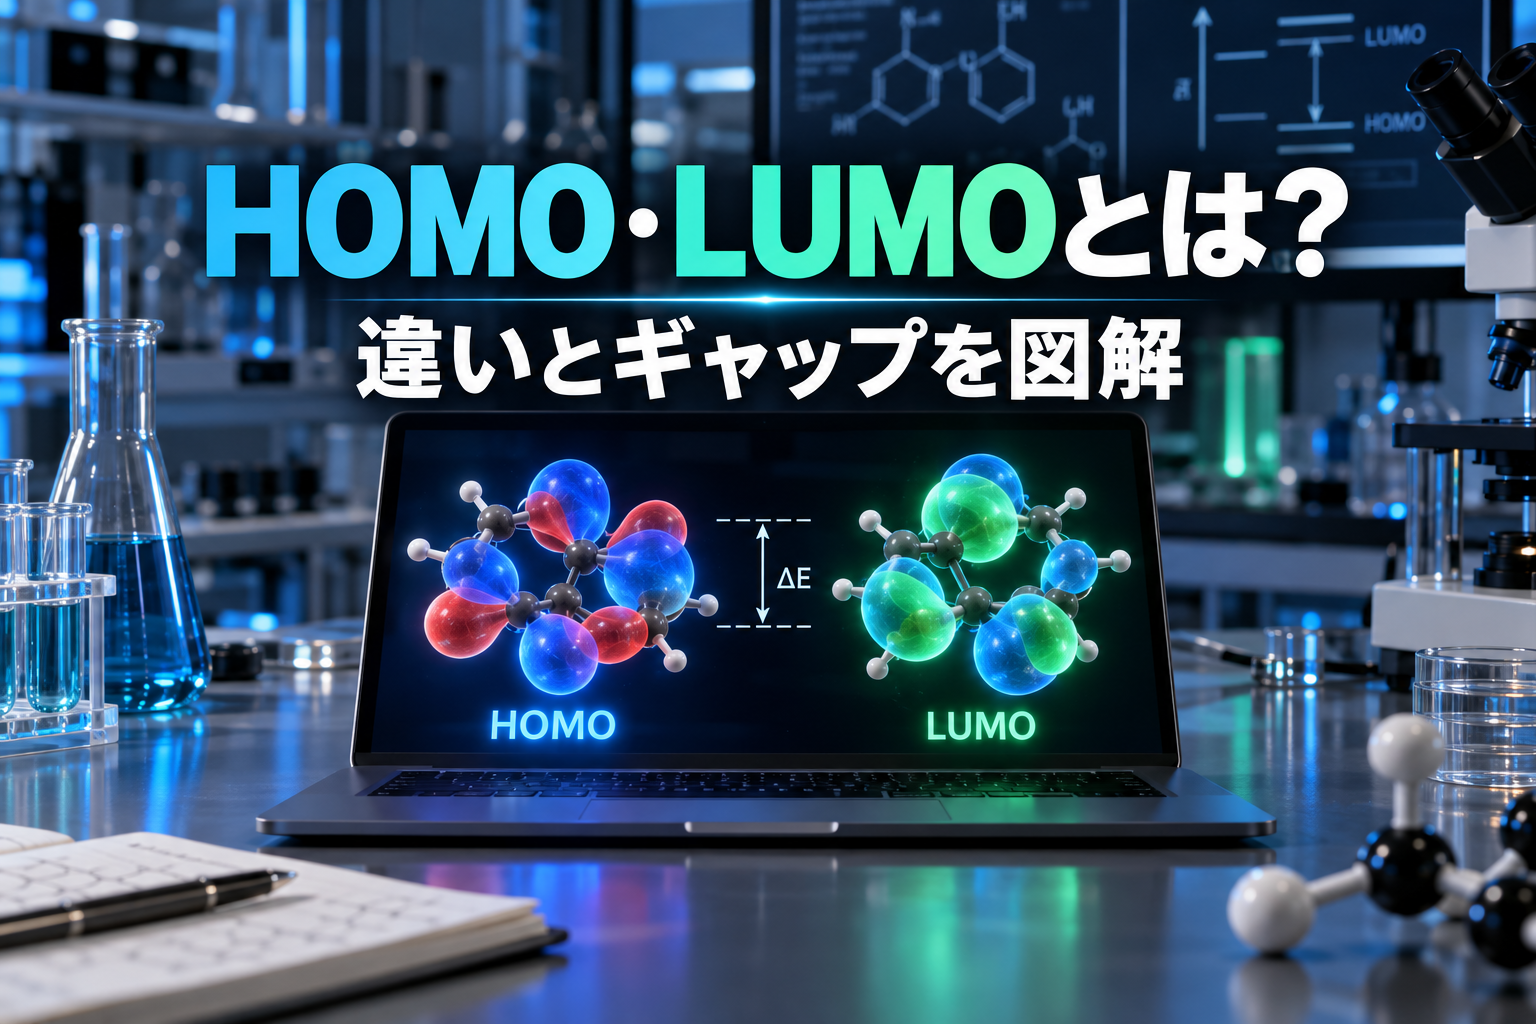
HOMO(最高被占分子軌道)は「電子が入っている軌道のうち、最もエネルギーが高いもの」、LUMO(最低空分子軌道)は「空の軌道のうち、最もエネルギーが低いもの」です。 まずは通常の閉殻分子の基底状態を考えると、この違いで整理できます。二つを合わせてフロンティア軌道と呼び、分子が電子を与える・受け取る相互作用を考える手掛かりにします。IUPAC(国際純正・応用化学連合) Gold Book:frontier orbitals
読み方は「ホモ」「ルモ」で、まとめて「ホモルモ」と呼ばれることもあります。ギャップが小さいほど必ず色がつく、反応しやすい、という意味ではありません。 光の吸収や反応を考えるには、軌道の形、遷移の強さ、相手分子なども確かめます。
↔ 表が見切れている場合は、左右にスクロールしてご覧ください。↔ Scroll the table horizontally to see any hidden columns.
| 知りたいこと | 最初に押さえる答え |
|---|---|
| HOMOとLUMOの違いは? | 電子が入った軌道の最上位と、空の軌道の最下位 |
| なぜ反応と関係する? | 電子を与える側の占有軌道と、受け取る側の空軌道の相互作用を考えられるため |
| ギャップはどう求める? | LUMOのエネルギー − HOMOのエネルギー。同じ分子・同じ計算条件の値を使う |
| 赤と青は電荷を示す? | いいえ。通常は軌道の正負の位相を示す色分け |
| ギャップが小さければ必ず反応しやすい? | それだけでは決まらない。反応相手、軌道の形、立体障害なども関係する |
| ギャップが小さいと何に役立つ? | 光吸収や電子移動の傾向を考える手掛かり。色・発光・反応速度を一つの数値で決めるものではない |
本サイトの化学構造式描画ツールには、構造式からHOMO・LUMOを簡易計算し、エネルギーと3D形状を表示する機能があります。この記事では、結果画面をどう読むか、何を結論にしてよいかを図で説明します。
HOMOとLUMOは「電子の席」の境界
↔ 表が見切れている場合は、左右にスクロールしてご覧ください。↔ Scroll the table horizontally to see any hidden columns.
| 略語 | 英語 | 日本語 | まず見る点 |
|---|---|---|---|
| HOMO | Highest Occupied Molecular Orbital | 最高被占分子軌道 | 電子が入った軌道の最上位 |
| LUMO | Lowest Unoccupied Molecular Orbital | 最低空分子軌道 | 電子が入っていない軌道の最下位 |
| ギャップ | HOMO–LUMO gap | 両者の軌道エネルギー差 | LUMOの値 − HOMOの値 |
エネルギー軸では上ほどエネルギーが高く、通常の閉殻分子では占有軌道に電子を2個ずつ描きます。HOMOの上にある最初の空席がLUMOです。ギャップは二つの軌道エネルギーの差であり、分子が光を吸収するときの実測エネルギーそのものではありません。
「電子の席」はエネルギー順をイメージするためのたとえです。軌道は電子が回る決まった道や分子内の小部屋ではなく、電子の状態を表す波動関数です。また、HOMOの「最高」は高さや空間的位置ではなく、軌道エネルギーが最高という意味です。ラジカルなど開殻系では、電子が1個入った軌道(SOMO:一電子占有分子軌道)やスピン別の占有も考えるため、ここでの閉殻分子の説明をそのまま当てはめないようにします。
3Dの形と色は何を表す?
3Dの色分けは、波として表した軌道の正負の位相です。赤い部分が正電荷、青い部分が負電荷、という意味ではありません。軌道の値がゼロになる境界を節と呼びます。表示面は軌道の値をある大きさで切り出した等値面なので、見えている面だけに電子が閉じ込められているわけでもありません。
形は相手の軌道との重なりや向きを考える手掛かりになります。ただし、HOMOの形だけで「この原子が必ず反応する」、LUMOの色だけで「ここが正に帯電している」とは決められません。反応相手、立体障害、溶媒、電荷、ほかの軌道も効きます。
ギャップは引き算で読む
ギャップ(eV)= LUMOのエネルギー(eV)− HOMOのエネルギー(eV)
たとえば仮の値としてHOMOが −6.0 eV、LUMOが +1.5 eVなら、ギャップは 1.5 − (−6.0) = 7.5 eVです。これは計算画面の数値の読み方を示す例で、特定の物質の測定値ではありません。
同じ計算法・同じ条件で構造を比較すると、軌道の位置やギャップの変化を定性的な手掛かりとして検討できます。しかし、HOMO–LUMOギャップをそのまま吸収極大、発光波長、酸化還元電位、反応速度へ換算してはいけません。励起状態では電子配置の変化や電子・正孔の相互作用などを扱う必要があります。Q-Chemマニュアル:励起状態の計算
ギャップの大きさは分子の機能にどう関わる?
ギャップは、占有軌道と空軌道のエネルギー上の隔たりです。同じ系列の分子を同じ方法で比べると、隔たりが変わる方向から「どのような光を吸収し得るか」「電子の受け渡しをどう設計するか」を考えられます。ただし、軌道エネルギー差と、実験で得る吸収のエネルギーや酸化還元電位は別の量です。
光吸収・色:共役が伸びると、吸収は長波長側へ
二重結合が一重結合を挟んでつながる共役では、π電子が広い範囲に分布します。同じ種類の鎖状共役分子を比べると、共役部分が長くなるにつれて軌道の間隔が狭まる傾向があり、π→π*吸収は低いエネルギー、つまり長い波長の側へ移ります。教科書に示された吸収極大の例は、1,3-ブタジエン 217 nm、1,3,5-ヘキサトリエン 258 nm、1,3,5,7-オクタテトラエン 290 nm です。これは実測の吸収波長の例で、各分子のHOMO–LUMO軌道エネルギー差を示す数値ではありません。OpenStax Organic Chemistry:共役と紫外吸収
この3例はいずれも紫外域の吸収で、吸収が長波長側へ動いただけでは分子に色が見えるとは限りません。共役がさらに広がり可視域に吸収が及んでも、見える色は吸収の強さ、ほかの遷移、溶媒や分子の集まり方にも左右されます。光を吸う色素や光機能材料を設計するとき、ギャップは候補を比較する出発点になりますが、最終的には吸収スペクトルで確認します。
電子移動・光電変換:相手との準位の並びも重要
光を利用する有機材料では、光を吸収した後に生じた励起状態から、電子を別の材料へ移すことがあります。例えば有機太陽電池では、電子を与える材料と受け取る材料のHOMO・LUMOの相対的な位置が、電荷を分ける設計の一要素です。同じ分子内のギャップだけでは、界面で電子が移るか、電荷が運ばれるか、発電効率が高いかは決まりません。Chemical Reviews:有機太陽電池の光吸収と電荷生成
反応性:小さいギャップを「反応が速い」と読み替えない
反応では、求核剤のHOMOと求電子剤のLUMOのように、異なる分子の軌道同士の隔たりと重なりを考えます。一つの分子のHOMO–LUMOギャップが小さくても、相手の軌道と重なれない、近づきにくい、反応の活性化障壁が高い、といった場合があります。ギャップは反応性を検討する材料の一つであり、反応速度を示す数値ではありません。IUPAC Gold Book:フロンティア軌道
↔ 表が見切れている場合は、左右にスクロールしてご覧ください。↔ Scroll the table horizontally to see any hidden columns.
| 見たい機能 | ギャップから考えられること | ギャップだけでは決まらないこと |
|---|---|---|
| 光吸収・色 | 同系列で吸収が動く方向の手掛かり | 実際の吸収波長、強度、見える色 |
| 光電変換・電子移動 | 受け渡しに関わる準位の候補 | 相手材料との位置関係、励起子の分離、効率 |
| 化学反応 | フロンティア軌道の相互作用を考える入口 | 反応位置、活性化障壁、反応速度 |
計算上の軌道ギャップ、光学ギャップ、実測の吸収極大は区別してください。 特に本サイトの簡易計算で使うRHF/STO-3GのLUMO値を、そのまま可視光の波長や材料の色に置き換えることはできません。Q-Chemマニュアル:励起状態の計算
具体例:エチレンのHOMOとLUMOを見る
エチレン(エテン、CH₂=CH₂)の二重結合には、σ結合に加えてπ結合があります。炭素上のp軌道が組み合わさって、低いエネルギーの結合性π軌道と、高いエネルギーの反結合性πスター軌道(π*軌道)ができます。基底状態では2個のπ電子がπ軌道を占め、π*軌道は空なので、通常の分子軌道の説明ではπ軌道がHOMO、π*軌道がLUMOに対応します。OpenStax:共役π系の分子軌道
この例の大切な点は、「分子が持つ電子のうち、反応を考えるうえで境界になる占有軌道と空軌道を見る」ということです。どの分子でもHOMOがπ軌道になるわけではありません。 孤立電子対に由来する軌道がHOMOになる場合など、構造によって変わります。
反応では「相手の分子」との組合せを見る
電子を与える側を考えるときはHOMO、受け取る側を考えるときはLUMOが出発点になります。例えば求核剤と求電子剤の反応なら、求核剤のHOMOと求電子剤のLUMOの相互作用を考えます。このとき比べるのは、同じ分子内のHOMO–LUMOギャップだけではありません。
相互作用を考えるには、両者のエネルギーの隔たりに加え、接近方向、軌道の位相と重なり、反応部位での軌道の広がりも確認します。HOMOが高い、LUMOが低いという数値だけで、反応位置や反応速度を断定することはできません。
よくある疑問:エネルギーの符号とギャップ
HOMOの値が「高い」とは、マイナスが大きいこと?
数直線と同じで、−5 eVは−8 eVより高いエネルギーです。絶対値の大きさと混同しないようにします。ただし、異なる計算法・基底関数・電荷状態の値を無条件に並べて比較することは避けます。
LUMOもマイナスなら、ギャップはマイナスになる?
両方が負でも、例えばHOMOが−6 eV、LUMOが−2 eVなら、差は −2 − (−6) = 4 eV です。ここでは値の符号より、どちらが高い準位かを確認します。数値は引き算のための仮の例であり、電子親和力の実測値ではありません。
ギャップから、そのまま分子の色が分かる?
単純には分かりません。分子の色には、実際の吸収エネルギーに加え、遷移の強さや溶媒なども関係します。軌道エネルギーの差と光吸収のエネルギーは同じものではないため、簡易計算のギャップだけを波長へ換算して色を断定しないようにします。
ChemlioraでHOMO・LUMOを簡易計算する手順
- 化学構造式描画ツールで単一の分子を描き、結合・形式電荷・水素数を確認します。
- 「構造・解析」から「HOMO・LUMO(簡易計算)」を選びます。
- 計算の工程と経過時間を確認します。時間がかかる場合は「計算を中止」できます。
- 結果画面でHOMO・LUMOのエネルギー(eV)、ギャップ、3D形状を順に見ます。HOMOとLUMOの表示を切り替え、形の違いを比べます。
ツールは水素を加えた3D配座を1つ作り、Hartree–Fock法とSTO-3Gという小さな基底関数セットで軌道を計算します。通常の閉殻分子ではRHF(制限付きハートリー・フォック法)、奇数電子の分子ではUHF(非制限ハートリー・フォック法)を使います。表示値はHartreeからeVへ換算されます(1 Hartree ≒ 27.2114 eV)。STO-3Gは学習・概観向きの最小基底です。Psi4:Hartree–FockとSTO-3G
実画面で確認する例:エチレンを入力して値を読む
2026年10月19日、Chemliora Ver. 15.3.1のローカル確認環境で、SMILES(分子構造の線形表記法) C=Cから中性のエチレンを生成し、「構造・解析」→「HOMO・LUMO(簡易計算)」を実行しました。構造式の表示では炭素2原子・二重結合1本、組成式C₂H₄を確認しています。計算時には水素が加わるため、計算詳細の原子数は6になります。
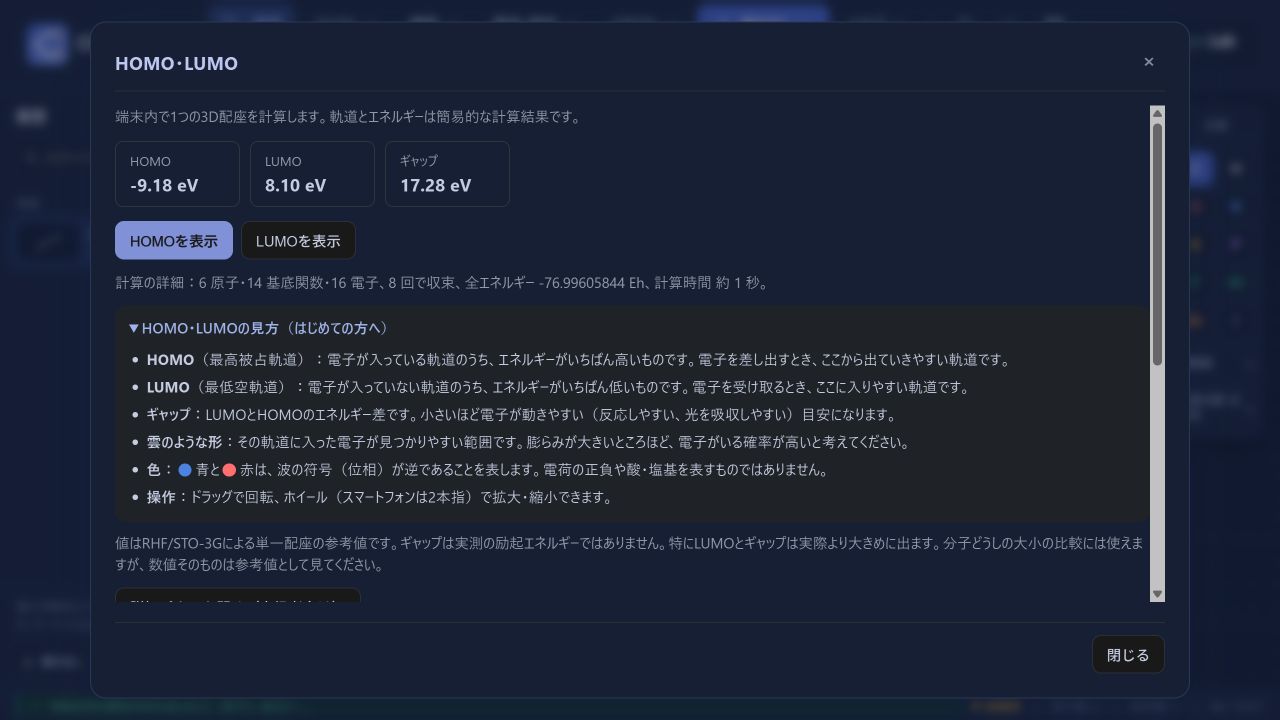
↔ 表が見切れている場合は、左右にスクロールしてご覧ください。↔ Scroll the table horizontally to see any hidden columns.
| 確認項目 | この操作での表示・条件 | 読み方 |
|---|---|---|
| 入力 | SMILES C=C、中性、C₂H₄ | 二重結合と水素数を確認してから計算 |
| 計算 | RHF/STO-3G、生成した1配座 | 溶媒や配座の集団を再現した条件ではない |
| 計算詳細 | 6原子、14基底関数、16電子、8回で収束 | 描画上の炭素原子数と計算に含む全原子数を区別 |
| HOMO | −9.18 eV | この条件での最高被占軌道のエネルギー |
| LUMO | 8.10 eV | この条件での最低空軌道のエネルギー |
| ギャップ | 17.28 eV | 表示値でも8.10 − (−9.18) = 17.28 eV |
数値はこの実行で得た参考値で、エチレンの実測励起エネルギー・電子親和力・吸収波長ではありません。特に最小基底の空軌道エネルギーを精密な物性として扱わないでください。再実行時は3D配座の生成やバージョン差で値が変わり得ます。「同じ分子だから同じ値のはず」とせず、入力、電荷、配座、計算法、基底関数、収束状態を照合します。
画面上部の「HOMOを表示」「LUMOを表示」は、同じ計算結果の中で表示する軌道を切り替える操作です。表示の切り替えを別条件の再計算と混同しないようにします。前半のエチレンの準位図はπ軌道の概念図、この画面は簡易計算の結果として読み分けます。
結果を比較するときのチェック表
↔ 表が見切れている場合は、左右にスクロールしてご覧ください。↔ Scroll the table horizontally to see any hidden columns.
| 確認すること | 変わると何が起きる? | 実務での扱い |
|---|---|---|
| 分子構造・結合次数・形式電荷 | 電子数や軌道の並びが変わる | 入力構造を先に確認する |
| 3D配座 | 原子の位置が変わり、軌道エネルギーも変わり得る | 1配座だけの結果と明記する |
| 計算法・基底関数 | 数値と空軌道の形が変わり得る | 異なる条件の絶対値を直接比較しない |
| 溶媒・周囲の分子 | この簡易計算には含まれない | 実験条件の再現と混同しない |
| 分子の大きさ | 計算時間とメモリー使用量が増える | 上限内の小さな分子から試す |
この機能はPC画面で140基底関数、モバイル画面で100基底関数が上限です。大きな分子や対応しない元素では計算できない場合があります。単一の3D配座での簡易計算なので、異性体・配座の検討、溶媒効果、精密な励起エネルギーや反応性の予測には、目的に応じた別の計算と実測による確認が必要です。
まずはこの順に読む
- 入力が正しいか:分子が1つか、結合・電荷・水素数は意図どおりか。
- 形を見る:HOMOとLUMOの広がり、節、相手との重なりを考える。
- 値を読む:各軌道のeV値と差を、同条件の比較材料として使う。
- 結論を絞る:この結果だけから吸収波長や反応位置を断定しない。
まず小さな分子で化学構造式描画ツールを試し、構造と3D形状を対応づけてみてください。